
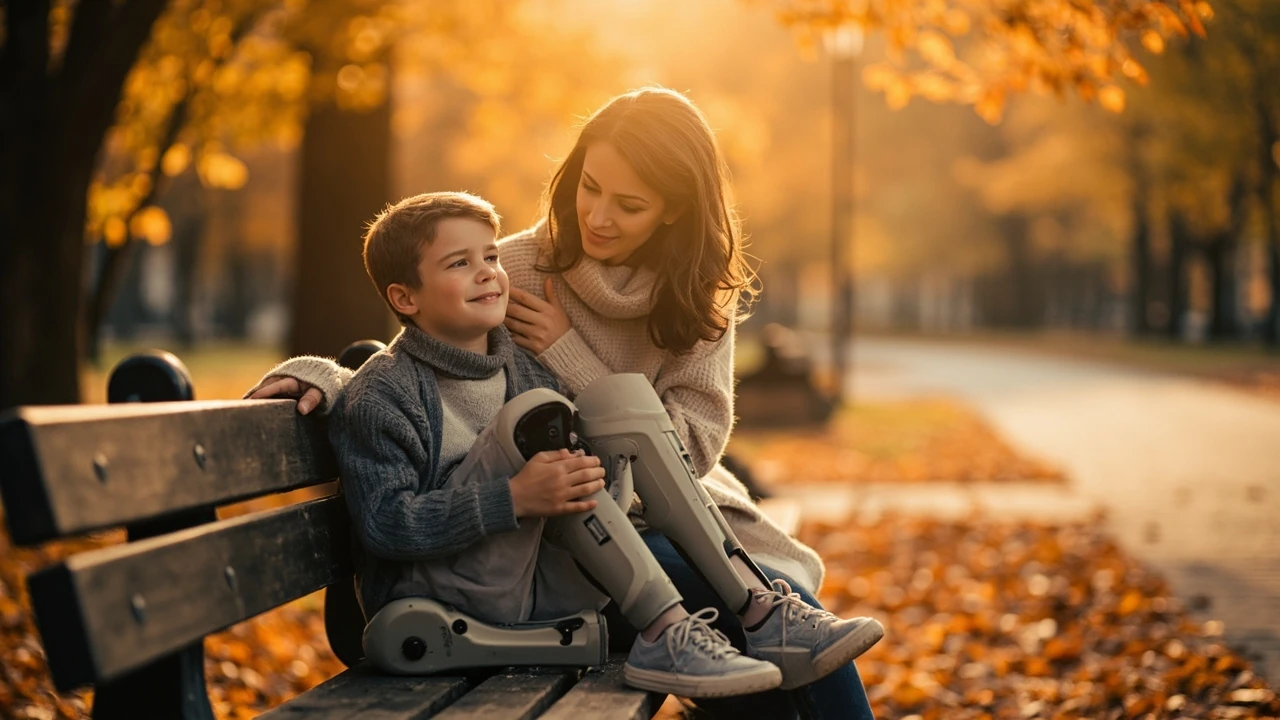
М’язова дистрофія Дюшена: що відбувається в організмі дитини
М’язова дистрофія Дюшена — це спадкове захворювання, при якому м’язи дитини поступово слабшають і руйнуються. Перші тривожні ознаки зазвичай з’являються у віці 2-5 років: малюк починає частіше падати, важче встає з підлоги, швидко втомлюється під час звичайних прогулянок. Батьки часто списують це на характер або слабкість, але в основі лежить мутація гена дистрофіну на Х-хромосомі. Через це білок дистрофін або не утворюється, або утворюється у дефектній формі, і м’язові волокна втрачають свій каркас. З часом вони замінюються сполучною та жировою тканиною.
Захворювання вражає переважно хлопчиків. Дівчатка можуть бути носіями гена, але через наявність другої Х-хромосоми симптоми у них зазвичай не розвиваються або проявляються значно м’якше у вигляді слабкості м’язів і кардіоміопатії. Середня тривалість життя пацієнтів у минулому становила близько 20 років, але завдяки стероїдній терапії, штучній вентиляції легень і ранній реабілітації цей показник збільшився. За даними сучасних європейських когорт, багато пацієнтів з м’язовою дистрофією Дюшена сьогодні доживають до 30-40 років, частина — до 50 і більше, особливо якщо діагноз поставлений вчасно і лікування розпочате до втрати здатності ходити.
Захворювання належить до орфанних: частота становить приблизно 1 випадок на 3500-5000 новонароджених хлопчиків. Це означає, що в маленькому місті може не бути жодної такої дитини роками, і лікарі загальної практики не завжди розпізнають перші симптоми одразу. Тому знання батьків про ранні ознаки, типи спадкування та сучасні підходи до лікування стає критично важливим. Далі розберемо, як саме мутація перетворюється на хворобу, чому уражаються саме скелетні м’язи і серце, та що сьогодні може запропонувати медицина.
Як розвивається м’язова дистрофія Дюшена: генетика і біохімія
Щоб зрозуміти, чому ця форма дистрофії така агресивна, корисно знати, що відбувається всередині м’язового волокна. Дистрофін — це великий білок, який з’єднує внутрішній скелет м’язового волокна із зовнішньою мембраною. Він працює як місток: коли м’яз скорочується, дистрофін розподіляє механічне навантаження, не даючи мембрані рватися. У пацієнтів з м’язовою дистрофією Дюшена цього білка або дуже мало, або він повністю відсутній. У результаті кожне скорочення м’яза — це мікротравми мембрани, через які всередину волокна проникають іони кальцію, запускається ланцюгова реакція руйнування і загибель клітини.
Ген дистрофіну (DMD) — один з найбільших генів людини. Він містить 79 екзонів і займає близько 1,5 мільйона пар нуклеотидів на Х-хромосомі. Через такі розміри в ньому легко виникають різні мутації: делеції (випадання шматків), дуплікації (подвоєння), точкові заміни. Саме тому клінічна картина у різних хлопчиків може дещо відрізнятися за швидкістю прогресування, хоча загальний сценарій подібний. Існує також споріднене захворювання — м’язова дистрофія Беккера, при якій дистрофін утворюється, але в усіченому, частково працездатному вигляді. Перебіг у Беккера зазвичай м’якший і повільніший.
Оскільки ген знаходиться на Х-хромосомі і є рецесивним, тип спадкування — Х-зчеплений рецесивний. Це означає, що мати-носійка з імовірністю 50% передає мутантну Х-хромосому сину, і такий син буде хворіти. Дочки від тієї ж матері з імовірністю 50% стають носіями. Батько хворого хлопчика, як правило, здоровий, але всі його дочки автоматично стають носіями. У третині випадків мутація виникає вперше в сім’ї (de novo) — без обтяженої спадковості, що підкреслює важливість генетичного консультування навіть у родинах без випадків захворювання.
Перші ознаки і симптоми: на що звернути увагу батькам
Ранні симптоми м’язової дистрофії Дюшена часто неспецифічні, і саме це ускладнює своєчасну діагностику. Дитина може розвиватися нормально перші 1-2 роки життя, а потім батьки помічають, що вона: частіше падає, ніж однолітки; важко встає з підлоги, спираючись на власні ноги та коліна (симптом Говерса); бігає повільніше за дітей у дворі; скаржиться на втому після прогулянок; має так звану «качину» ходу з перевалюванням; має збільшені литкові м’язи (псевдогіпертрофія) через заміну м’язової тканини жировою.
Зверніть увагу на кілька практичних маркерів, які легко перевірити вдома. По-перше, симптом Говерса: коли малюк лежить на підлозі і просить встати, він спочатку перевертається на живіт, потім стає на карачки, потім «вилазить» по собі, спираючись руками на ноги. Це класична ознака слабкості проксимальних м’язів стегна. По-друге, дитина може вставати на пальчики під час ходи — це компенсаторна реакція на слабкість литкових м’язів. По-третє, характерне відставання у моторних навичках: дитина пізніше починає сидіти, повзати, ходити.
До 5-7 років більшість пацієнтів з м’язовою дистрофією Дюшена все ще можуть ходити, але хода стає нестабільною, збільшується поперековий лордоз. У 8-12 років багато хлопчиків поступово втрачають здатність самостійно пересуватися і починають користуватися інвалідним візком. Після цього активно прогресують контрактури суглобів, сколіоз, а також уражається дихальна мускулатура і серцевий м’яз (ділатаційна кардіоміопатія). Саме кардіологічні та респіраторні ускладнення є основними причинами зниження тривалості життя, тому регулярне спостереження у кардіолога і пульмонолога обов’язкове.
| Вікова група | Типові прояви | На що звернути увагу |
|---|---|---|
| 1-3 роки | Відставання у моторних навичках, часті падіння | Пізно починає ходити, важко піднімається сходами |
| 3-5 років | Симптом Говерса, «качина» хода, псевдогіпертрофія литок | Встає з підлоги «по собі», бігає значно повільніше за однолітків |
| 5-8 років | Прогресуюча слабкість, утруднений біг, втома | Збільшення поперекового лордозу, ходіння на пальцях |
| 8-12 років | Втрата здатності самостійно ходити | Потреба у візку, формування контрактур |
| Підлітковий вік | Ураження серця і дихальної мускулатури | Задишка, слабкість, кардіоміопатія на ЕхоКГ |
Діагностика: як підтвердити м’язову дистрофію Дюшена
Діагностичний шлях зазвичай починається з огляду у педіатра або дитячого невролога. Лікар оцінює моторний розвиток, м’язову силу, рефлекси, характер ходи і зовнішній вигляд литкових м’язів. Якщо клінічна картина викликає підозру, призначають біохімічний аналіз крові на креатинкіназу (КК, CK). У пацієнтів з м’язовою дистрофією Дюшена рівень КК підвищений у 10-100 разів уже на ранніх стадіях, навіть до появи виражених симптомів. Це простий і доступний скринінговий тест, який можна зробити у звичайній лабораторії.
Після підвищеної КК обов’язковим є генетичне тестування. Зараз стандартом вважається мультиплексна лігаза-залежна ампліфікація проб (MLPA) або порівняльна геномна гібридизація (CGH-Array), які виявляють делеції та дуплікації в гені DMD — це близько 70-80% усіх випадків. Якщо результат негативний, проводять повне секвенування гена для пошуку точкових мутацій. Іноді в складних випадках виконують біопсію м’яза з імуногістохімічним дослідженням на наявність дистрофіну, але у сучасній практиці до біопсії вдаються дедалі рідше, якщо генетика дала чітку відповідь. У деяких країнах доступний пренатальний скринінг для сімей з обтяженою спадковістю, включно з аналізом вільної ДНК плода в крові матері.
Коли діагноз підтверджений, важливо одразу скласти план спостереження. Пацієнту потрібна команда фахівців: дитячий невролог, кардіолог, пульмонолог, ортопед, фізіотерапевт, ерготерапевт, генетик і психолог. Такий мультидисциплінарний підхід значно подовжує активний період життя і покращує його якість. У багатьох європейських клініках функціонують спеціалізовані центри Duchenne, де всі спеціалісти ведуть пацієнта в одному місці за єдиним протоколом. В Україні подібні центри поступово розвиваються на базі обласних дитячих лікарень і наукових інститутів.
Лікування: що може запропонувати сучасна медицина
На сьогодні не існує ліків, які повністю виліковують м’язову дистрофію Дюшена, але є дієві методи, що суттєво сповільнюють прогресування і підтримують якість життя. Головні напрями: лікарська терапія, фізічна реабілітація, ортопедична допомога, кардіологічна і респіраторна підтримка, а також новітні генотерапевтичні підходи.
Стероїдна терапія: преднізолон і дефлазакорт
Кортикостероїди залишаються базою підтримуючої терапії при м’язовій дистрофії Дюшена. Дослідження, проведені ще в 1990-х і 2000-х роках, показали, що регулярний прийом преднізолону або дефлазакорту здатний подовжити період самостійної ходьби на 2-3 роки, знизити ризик сколіозу і поліпшити функцію дихальних м’язів. Дефлазакорт був схвалений FDA у 2015 році і вважається дещо кращим за преднізолон за профілем побічних ефектів — менше впливає на вагу і ріст, хоча ціна його вища. В Україні дефлазакорт поки що малодоступний, тому часто застосовують преднізолон у мінімальних ефективних дозах.
Екзон-скіпінг препарати
Це принципово новий клас ліків, який працює на рівні матричної РНК. Препарат «перемикає» процес сплайсингу так, щоб обійти мутантний екзон і «зшити» решту екзонів у вкорочену, але частково працездатну копію гена дистрофіну. У результаті м’язи починають продукувати білок, подібний до того, що є при хворобі Беккера, з м’якшим перебігом. Найвідоміші приклади — етеплірсен, голодирсен, казимерсен і вільтоларсен. Кожен із них працює лише для конкретних мутацій, але для відповідних пацієнтів це реальний шанс уповільнити хворобу. В Україні ці препарати поки що зареєстровані обмежено, але деякі родини отримують їх через міжнародні програми раннього доступу.
Аталурен і подібні молекули
Аталурен діє на нонсенс-мутації (приблизно 10-15% випадків) і дозволяє рибосомі «прочитати» передчасно зупинений кодон, синтезуючи повноцінний дистрофін. Препарат схвалений у ЄС для пацієнтів з нонсенс-мутаціями, які здатні ходити. Клінічні дані показують помірне уповільнення прогресування, хоча ефект менш виражений, ніж у екзон-скіпінг терапії.
Генотерапія: одноразове введення мікродистрофіну
У 2023 році FDA, а потім EMA, схвалили препарат елевідис — генотерапевтичний продукт, що доставляє в м’язові клітини скорочену копію гена дистрофіну (мікродистрофін) за допомогою вірусного вектора. Це одноразова внутрішньовенна інфузія, яка теоретично запускає вироблення функціонального білка на роки. Перші результати клінічних досліджень показують уповільнення прогресування і поліпшення моторних функцій, хоча довгострокові дані ще накопичуються. Доступність елевідису в Україні поки що обмежена, але вже є клініки у сусідніх країнах ЄС, куди можна звернутися за консультацією.
Фізіотерапія і реабілітація
Регулярні заняття з фізіотерапевтом — обов’язкова частина лікування. Щоденні вправи на розтяжку допомагають уповільнити розвиток контрактур, а силові вправи (в межах можливостей) підтримують м’язову масу. Важливо не перевантажувати дитину: надмірне навантаження може прискорити руйнування волокон. Ідеальний варіант — індивідуальна програма, складена реабілітологом з досвідом роботи з нервово-м’язовими захворюваннями. Багато українських реабілітаційних центрів уже мають такі програми, зокрема в Києві, Львові, Дніпрі та Харкові.
| Метод лікування | Механізм дії | Для яких пацієнтів |
|---|---|---|
| Преднізолон / дефлазакорт | Протизапальний і мембраностабілізуючий ефект | Усі пацієнти з підтвердженим діагнозом |
| Екзон-скіпінг препарати | Відновлення усіченого дистрофіну на рівні РНК | Пацієнти з відповідними делеціями (наприклад, 51, 53, 45) |
| Аталурен | Прочитання нонсенс-мутацій | Пацієнти з нонсенс-мутаціями (~10-15%) |
| Генотерапія (елевідис) | Доставка гена мікродистрофіну | Пацієнти молодшого віку з підтвердженими показаннями |
| Фізіотерапія | Підтримка м’язів, профілактика контрактур | Усі пацієнти, на постійній основі |
План дій для батьків: сім кроків після встановлення діагнозу
Для додаткового контексту Коли родина вперше чує діагноз «м’язова дистрофія Дюшена», виникає відчуття розгубленості. Нижче — практичний покроковий план, який допоможе структурувати перші місяці після підтвердження. Кожен крок містить конкретні дії, орієнтовні часові рамки та на що звернути увагу.
Крок 1 (перші 1-2 тижні): консультація генетика
Запишіться на прийом до медичного генетика. Лікар перевірить результати молекулярно-генетичного аналізу, пояснить тип мутації, визначить, чи є носіями інші родичі (сестри, тітки, бабусі). Це важливо для планування наступних вагітностей і для розуміння ризиків у сім’ї. У державних генетичних центрах консультація безкоштовна, у приватних — вартість зазвичай становить 800-2000 гривень. Після консультації ви отримаєте медичний висновок, який знадобиться для оформлення інвалідності і для доступу до соціальних програм.
Крок 2 (перший місяць): мультидисциплінарна команда
Зберіть команду спеціалістів. Мінімальний набір: дитячий невролог, кардіолог (ЕхоКГ і ЕКГ), пульмонолог (спірометрія, оцінка дихальної функції), ортопед, фізіотерапевт. У великих містах є спеціалізовані центри нервово-м’язових захворювань. У Києві можна звернутися до Інституту педіатрії, акушерства і гінекології НАМН України, у Львові — до обласної дитячої лікарні. Складіть список контактів і домовтеся про регулярні огляди (зазвичай кожні 3-6 місяців).
Крок 3 (1-2 місяці): початок стероїдної терапії
Обговоріть з неврологом початок стероїдної терапії. Оптимальний час для старту — коли дитина ще здатна самостійно ходити, але симптоми вже підтверджені. Лікар підбере дозу, форму (щоденний прийом або режим «10 днів прийому / 10 днів перерви»), препарат (преднізолон або дефлазакорт). Стероїди мають побічні ефекти — збільшення ваги, уповільнення росту, ризик катаракти, зміни настрою — але користь значно перевищує ризики. Регулярно контролюйте вагу, артеріальний тиск, цукор крові.
Крок 4 (2-3 місяці): індивідуальна програма реабілітації
Зустріньтеся з фізіотерапевтом, який має досвід роботи з нервово-м’язовими захворюваннями, і складіть індивідуальну програму. Зазвичай це: щоденна розтяжка (ахіллових сухожиль, згиначів стегна, м’язів стегна), дихальні вправи, помірні силові навантаження, вправи на рівновагу. Тривалість домашніх занять — 30-60 хвилин на день. Бюджет: 5-10 занять з реабілітологом (по 600-1200 гривень за прийом), далі батьки можуть займатися з дитиною самостійно під контролем спеціаліста раз на 1-2 місяці.
Крок 5 (3-6 місяців): обладнання і адаптація середовища
Подбайте про технічні засоби пересування заздалегідь, не чекаючи, поки дитина повністю втратить ходьбу. Ортопедичні ортези на гомілковостопні суглоби допомагають стабілізувати ходу і знижують ризик падінь. Коли втрата самостійної ходьби стане неминучою, знадобиться активний інвалідний візок. Його можна отримати безкоштовно через Фонд соціального захисту інвалідів або придбати самостійно (вартість — від 25 000 до 150 000 гривень залежно від моделі). У квартирі варто облаштувати пандуси, розширити дверні отвори, встановити поручні у ванній.
Крок 6 (постійно): кардіологічний і респіраторний моніторинг
Кардіоміопатія розвивається майже у всіх пацієнтів з м’язовою дистрофією Дюшена, тому регулярне ЕхоКГ (зазвичай щорічно до 10 років, потім кожні 6 місяців) обов’язкове. При перших ознаках серцевої недостатності призначають інгібітори АПФ або бета-блокатори. Респіраторна функція контролюється спірометрією: коли життєва ємність легень падає нижче 50% від норми, обговорюють неінвазивну вентиляцію легень у нічний час. Це значно подовжує життя і покращує сон.
Крок 7 (постійно): психологічна підтримка і спільнота
Діагноз зачіпає всю родину. Батьки часто переживають провину, тривогу, вигорання. Дитина з часом починає усвідомлювати свої обмеження. Психолог або психотерапевт, який має досвід роботи з родинами дітей з орфанними захворюваннями, допоможе прийняти реальність і вибудувати конструктивний план. В Україні діє громадська організація «Дюшен Україна» та батьківські спільноти у соціальних мережах, де можна отримати практичні поради від родин, які вже пройшли цей шлях. Обмін досвідом, інформація про клініки, допомога в оформленні документів — все це реально працює.
Зверніть увагу і на загальнодоступну довідкову інформацію: на сторінці української Вікіпедії про м’язову дистрофію Дюшена зібрано базові відомості про генетику, симптоми та історію досліджень цього захворювання.
Міжнародна практика і стандарти лікування
Стандарти допомоги при м’язовій дистрофії Дюшена суттєво відрізняються у різних країнах, і знання цих відмінностей допомагає українським родинам відстоювати свої права і орієнтуватися у доступних можливостях. У Європі діють рекомендації Європейського товариства нервово-м’язових захворювань, в США — рекомендації DMD Care Considerations, які регулярно оновлюються і є фактичним орієнтиром для клініцистів.
Європейський підхід
Країни ЄС мають розгалужену мережу спеціалізованих центрів Duchenne. Наприклад, у Німеччині діє мережа клінік, де родини отримують комплексну допомогу в одному місці: від діагностики і лікування до психологічної підтримки. У Франції, Італії, Нідерландах працюють державні програми раннього доступу до нових препаратів, що дозволяє дітям отримувати генотерапію значно швидше, ніж через звичайну процедуру реєстрації.
Американські стандарти
У США провідну роль відіграє некомерційна організація Parent Project Muscular Dystrophy, яка інвестує в дослідження, адвокацію і освіту. Лікування регулюється FDA: саме FDA схвалила дефлазакорт у 2015 році та низку наступних препаратів. Страхові програми покривають більшість цих ліків, хоча вартість деяких сягає 1-3 мільйонів доларів за курс лікування. Це суттєво впливає на ціноутворення у всьому світі.
Реалії України
В Україні м’язова дистрофія Дюшена входить до переліку орфанних захворювань, що дає певні переваги. Діти можуть отримати статус інвалідності з відповідними соціальними виплатами і доступом до реабілітаційних програм. Однак сучасні препарати — екзон-скіпінг ліки, аталурен, елевідис — поки що не входять до переліку ліків, що закуповуються за державний кошт. Родини змушені шукати кошти самостійно, звертатися до благодійних фондів або виїжджати на лікування за кордон. Водночас базова медична допомога — стероїди, кардіологічний і респіраторний моніторинг, фізіотерапія — доступна у спеціалізованих центрах, і Україна поступово рухається до європейських стандартів.
Куди рухається світова медицина
Найперспективніші напрями на найближчі роки: вдосконалення генотерапії (більш ефективні вектори, можливість повторного введення), комбінація генотерапії з екзон-скіпінг препаратами, нові протизапальні і протифібротичні засоби, клітинні технології, редагування генома за допомогою CRISPR-Cas9. Перші клінічні дослідження CRISPR-терапії при м’язовій дистрофії Дюшена вже стартували у США і Великій Британії, і хоча до практичного застосування ще далеко, це дає реальну надію родинам.
Історія відкриття і еволюція розуміння хвороби
Опис м’язової дистрофії Дюшена має цікаву історію, яка нарахує понад 160 років і показує, як клінічні спостереження поступово перетворювалися на молекулярну діагностику.
Перші описи у 1860-х роках
Французький невролог Гієном Бенжамен Арман Дюшен у 1861 році опублікував детальний клінічний опис захворювання у хлопчиків, яке характеризувалося прогресуючою слабкістю м’язів, псевдогіпертрофією литок і ранньою втратою здатності ходити. Він застосував метод біопсії м’язів, який сам удосконалив, і першим запідозрив спадкову природу хвороби. Завдяки його працям у 1868 році захворювання отримало його ім’я.
Відкриття гена у 1986-1987 роках
Справжній прорив стався у 1986-1987 роках, коли групи дослідників незалежно ідентифікували ген, відповідальний за захворювання. Виявилося, що він кодує білок, який згодом назвали дистрофіном. Це був один з найбільших генів людини, і його вивчення тривало ще багато років. Поступово стало зрозуміло, чому у пацієнтів з м’язовою дистрофією Дюшена м’язи руйнуються, а у пацієнтів з близьким захворюванням Беккера перебіг м’якший: вся справа в тому, чи утворюється хоча б усічений білок.
Сучасний етап: від генетики до генотерапії
У 2000-х роках почалися перші клінічні випробування екзон-скіпінг препаратів, а у 2016 році FDA схвалила перший такий препарат — етеплірсен. У 2023 році схвалено елевідис — генотерапевтичний препарат, який фактично став першою одноразовою «заміною» дефектного гена. Сьогодні м’язова дистрофія Дюшена перетворилася із захворювання з неминучим фатальним прогнозом у хворобу, яка піддається контролю і яка має шанси на справжнє лікування протягом наступних десятиліть.
Поширені запитання
Чи передається м’язова дистрофія Дюшена від батька до сина?
Безпосередньо від батька — ні. Ген знаходиться на Х-хромосомі, яку батько передає лише дочкам. Хлопчик отримує Х-хромосому від матері, тому саме від матері-носія залежить, чи успадкує син мутацію. У третині випадків мутація виникає вперше і немає обтяженої спадковості.
Чи можуть дівчата хворіти на м’язову дистрофію Дюшена?
Класично хворіють тільки хлопчики, але дівчата-носії можуть мати легкі прояви: м’язову слабкість, кардіоміопатію, підвищену втомлюваність. У рідкісних випадках, коли дівчина успадковує мутантну Х-хромосому і від матері, і від батька, можливий розвиток повної клінічної картини.
У якому віці зазвичай ставлять діагноз?
Середній вік постановки діагнозу у світі становить 4-5 років, хоча перші симптоми з’являються у 2-3 роки. У країнах з розвиненим скринінгом (наприклад, у деяких штатах США і провінціях Канади) практикують неонатальний скринінг за рівнем креатинкінази, що дозволяє виявити захворювання до появи симптомів.
Чи існує ефективне лікування м’язової дистрофії Дюшена?
Повного лікування поки що немає, але є дієві методи, що суттєво уповільнюють прогресування: стероїдна терапія, екзон-скіпінг препарати для відповідних мутацій, генотерапія, регулярна фізіотерапія і підтримка дихальної та серцевої функції. Діти, які отримують сучасну комплексну допомогу, живуть значно довше і мають кращу якість життя, ніж 20-30 років тому.
Скільки коштує лікування м’язової дистрофії Дюшена?
Вартість залежить від обраної терапії. Базова стероїдна терапія і реабілітація цілком доступні в Україні: преднізолон коштує кілька сотень гривень на місяць, заняття з фізіотерапевтом — 600-1200 гривень за прийом. Сучасні препарати значно дорожчі: екзон-скіпінг терапія може коштувати сотні тисяч доларів на рік, генотерапія елевідис — близько 3 мільйонів доларів за одноразове введення. Саме тому родини часто звертаються до благодійних фондів і клінічних досліджень.
Чи можна займатися спортом при м’язовій дистрофії Дюшена?
Помірна фізична активність корисна і навіть необхідна, але надмірне навантаження протипоказане. Рекомендуються плавання, легка гімнастика, прогулянки, вправи на розтяжку. Небажані інтенсивні силові тренування, стрибки, види спорту з високим ризиком травм. Програму фізичних навантажень повинен скласти реабілітолог з урахуванням поточного стану дитини.
Чи впливає м’язова дистрофія Дюшена на інтелект?
У частини пацієнтів спостерігаються труднощі з навчанням, порушення уваги, проблеми з короткостроковою пам’яттю, пов’язані з експресією дистрофіну в нейронах головного мозку. Однак це не означає зниження інтелекту в цілому: багато пацієнтів успішно навчаються у школі, здобувають вищу освіту, працюють і живуть повноцінним життям у межах своїх фізичних можливостей.
Де в Україні можна отримати консультацію щодо м’язової дистрофії Дюшена?
Звертатися варто до дитячого невролога обласної дитячої лікарні або до спеціалізованих центрів: Інститут педіатрії, акушерства і гінекології НАМН України (Київ), обласна дитяча лікарня (Львів), дитяча міська клінічна лікарня (Дніпро), обласна дитяча лікарня (Харків). Також допомогу надає громадська організація «Дюшен Україна» і пацієнтські спільноти, де можна отримати практичні поради щодо лікарів і клінік.
Яка середня тривалість життя при м’язовій дистрофії Дюшена?
Історично середня тривалість життя становила близько 20 років, але сучасні дані значно оптимістичніші. Завдяки стероїдній терапії, кардіологічній підтримці, неінвазивній вентиляції легень і ранній реабілітації багато пацієнтів сьогодні доживають до 30-40 років, а окремі — до 50 і більше. Прогноз суттєво залежить від того, наскільки рано розпочато лікування і наскільки послідовно дотримується мультидисциплінарний підхід.
Залишити відповідь